La sclerosi laterale amiotrofica (SLA), anche conosciuta come malattia di Lou Gehrig o malattia di Charcot, è una malattia neurodegenerativa progressiva che colpisce i motoneuroni, le cellule nervose responsabili del controllo dei muscoli volontari. Conosciuta come una delle malattie rare più devastanti, la SLA determina una progressiva perdita di forza muscolare, paralisi e, nei casi avanzati, coinvolge il sistema nervoso centrale e periferico. Colpisce prevalentemente il sesso maschile con un’incidenza di circa 1-2 casi ogni 100.000 abitanti. Questa patologia è oggetto di intensa ricerca sulla SLA, con gruppi di studio distribuiti in tutto il mondo.
Cause della SLA e meccanismo della malattia
Le cause della sclerosi laterale amiotrofica (SLA) non sono ancora del tutto chiare, nonostante gli intensi studi e progressi scientifici. La malattia si manifesta in due forme principali: SLA sporadica e SLA familiare. La SLA sporadica, che rappresenta circa il 90-95% dei casi, si sviluppa senza un’apparente predisposizione genetica. Al contrario, la SLA familiare è collegata a mutazioni genetiche ereditarie e rappresenta il restante 5-10% dei casi. Queste mutazioni genetiche sono considerate fattori chiave nello sviluppo della malattia, e il più noto è il gene SOD1.
Ruolo del gene SOD1 e altre mutazioni genetiche
Il gene SOD1 è responsabile della produzione della superossido dismutasi 1, un enzima che protegge le cellule nervose dai danni ossidativi neutralizzando i radicali liberi. Tuttavia, una mutazione del gene SOD1 causa la produzione di una proteina tossica che porta alla degenerazione dei motoneuroni. La perdita della funzione di questo enzima provoca un accumulo di stress ossidativo all’interno delle cellule nervose cerebrali e del midollo spinale, che ne compromette la sopravvivenza.
Oltre a SOD1, altre mutazioni genetiche contribuiscono allo sviluppo della SLA, come quelle nei geni C9orf72, TARDBP (TDP-43) e FUS. La mutazione C9orf72 è la causa più comune di SLA familiare e, spesso, è associata a demenza frontotemporale. Questi geni, quando alterati, portano a disfunzioni cellulari che coinvolgono il trasporto di proteine, la degradazione cellulare e l’aggregazione proteica, processi essenziali per il mantenimento della salute dei motoneuroni.
Meccanismo della degenerazione dei motoneuroni
La SLA colpisce sia il primo motoneurone che origina nella corteccia cerebrale sia il secondo motoneurone presente nel tronco encefalico e nel midollo spinale. Il meccanismo patologico alla base della SLA è multifattoriale e comprende:
- Accumulo di proteine anomale all’interno delle cellule nervose.
- Danno ossidativo provocato dalla perdita della funzione protettiva del gene SOD1.
- Apoptosi cellulare: morte programmata delle cellule nervose.
- Disfunzione mitocondriale, che compromette la produzione di energia nelle cellule.
- Infiammazione cronica che peggiora la degenerazione dei motoneuroni.
La combinazione di questi fattori determina la morte dei motoneuroni, portando alla progressione della sclerosi laterale amiotrofica. La perdita dei motoneuroni provoca l’interruzione dei segnali nervosi tra il sistema nervoso centrale e i muscoli, causando atrofia muscolare, crampi, paralisi e, nelle fasi avanzate, compromissione della funzione respiratoria e della deglutizione.
Ruolo ambientale e altri fattori di rischio
Oltre alla predisposizione genetica, anche fattori ambientali possono influenzare lo sviluppo della SLA. Alcuni studi suggeriscono che l’esposizione a metalli pesanti, pesticidi, tossine ambientali e traumi fisici possa aumentare il rischio di insorgenza della malattia. Inoltre, infezioni virali o un’alterazione del sistema immunitario sono stati associati alla neurodegenerazione nei pazienti affetti da SLA.
Studi epidemiologici indicano anche che la malattia colpisce più frequentemente persone tra i 40 e i 70 anni, con una prevalenza maggiore nel sesso maschile. Atleti e militari, sottoposti a stress fisici e metabolici elevati, sembrano essere più a rischio, sebbene il nesso causale non sia ancora stato chiarito.
Progressione della malattia
La SLA è una malattia neurodegenerativa progressiva che si manifesta inizialmente con sintomi lievi come fascicolazioni, crampi muscolari e perdita di forza. Con il progredire della malattia, i motoneuroni vanno incontro a degenerazione e muoiono, provocando una progressiva perdita della funzionalità muscolare e della capacità di svolgere movimenti volontari. La progressione varia da individuo a individuo, ma nella maggior parte dei casi porta a paralisi totale e difficoltà respiratorie.
La SLA può iniziare con una forma bulbare, che colpisce la muscolatura della deglutizione e della parola, o con una forma spinale, che interessa inizialmente gli arti. Le fasi più avanzate comportano un coinvolgimento dei muscoli respiratori, causando insufficienza respiratoria e richiedendo supporti ventilatori.
Segni e sintomi della SLA
La SLA è caratterizzata da una serie di segni e sintomi che variano in base alla fase della malattia. I primi sintomi includono crampi muscolari, fascicolazioni e perdita di forza in una mano o in un piede. Il progredire della malattia porta a paralisi diffusa, disfagia (difficoltà nella deglutizione) e disartria (difficoltà a parlare). Nelle fasi avanzate, i sintomi respiratori si manifestano con il coinvolgimento dei muscoli toracici. Esistono forme specifiche come la paralisi bulbare progressiva, che colpisce prevalentemente il tronco encefalico e peggiora rapidamente.
La diagnosi di sclerosi laterale amiotrofica è complessa e si basa su esami clinici, risonanza magnetica, test elettrofisiologici e valutazioni per escludere altre patologie con sintomi simili come la sclerosi multipla e la sclerosi laterale primaria.
Gli effetti della SLA sugli organi interni e sul corpo
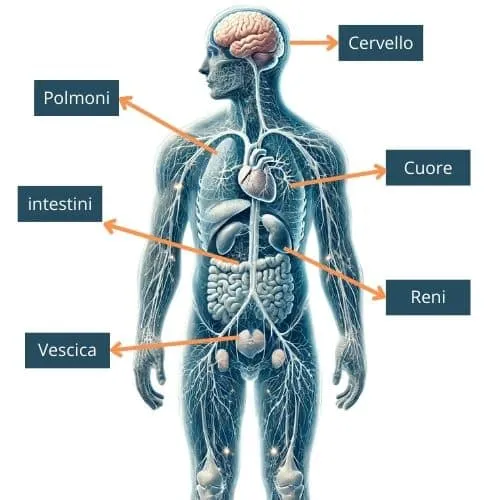 La sclerosi laterale amiotrofica (SLA) è una malattia neurodegenerativa progressiva che colpisce principalmente i motoneuroni, le cellule nervose responsabili del controllo dei muscoli volontari. Sebbene la malattia abbia origine nel sistema nervoso centrale e periferico, le conseguenze si estendono a tutto il corpo, influenzando gli organi interni e le funzioni vitali.
Sistema nervoso centrale e periferico
La SLA coinvolge sia il primo motoneurone nella corteccia cerebrale che il secondo motoneurone situato nel tronco encefalico e nel midollo spinale. La degenerazione dei motoneuroni porta all’interruzione dei segnali nervosi diretti ai muscoli, causando una progressiva perdita di forza muscolare e atrofia. Con il progredire della malattia:
- Il cervello mantiene le funzioni cognitive in molti pazienti, ma la capacità di trasmettere segnali ai muscoli viene compromessa.
- Il midollo spinale subisce una degenerazione significativa, influenzando la trasmissione degli impulsi nervosi agli arti e agli organi interni.
Effetti sui muscoli e sul sistema scheletrico
Uno degli effetti più evidenti della SLA è la compromissione dei muscoli scheletrici, che porta a:
- Atrofia muscolare: i muscoli si indeboliscono progressivamente, perdendo volume e tono.
- Spasticità e crampi muscolari: derivano dall’alterazione dei segnali nervosi, causando movimenti involontari e dolorosi.
- Paralisi: nelle fasi avanzate, la perdita del controllo muscolare diventa completa, impedendo il movimento degli arti e del corpo.
Questa degenerazione influisce anche sul sistema scheletrico, poiché la mancanza di movimento causa rigidità articolare e riduzione della densità ossea, aumentando il rischio di fratture.
Polmoni e sistema respiratorio
Il coinvolgimento dei muscoli respiratori, come il diaframma e i muscoli intercostali, è una delle conseguenze più gravi della SLA:
- La debolezza dei muscoli impedisce al paziente di respirare adeguatamente, causando insufficienza respiratoria.
- Con il tempo, i pazienti necessitano di supporto ventilatorio, come la ventilazione non invasiva o, nelle fasi più critiche, la tracheostomia.
- La ridotta capacità di espansione polmonare porta ad accumulo di secrezioni, aumentando il rischio di polmoniti e infezioni respiratorie.
Cuore e sistema cardiovascolare
Il cuore non è direttamente colpito dalla SLA, in quanto la muscolatura cardiaca è autonoma e non dipende dai motoneuroni. Tuttavia, l’immobilità prolungata e la ridotta funzione respiratoria possono portare a:
- Complicanze cardiache, come aritmie e scompenso.
- Problemi circolatori, tra cui stasi venosa e rischio di trombosi.
L’inattività fisica e la debolezza muscolare influenzano negativamente il sistema cardiovascolare, riducendo l’efficienza circolatoria complessiva.
Sistema digestivo e renale
La SLA influisce anche sul sistema digerente e sui reni, principalmente a causa dell’immobilità e della difficoltà di alimentazione:
- Disfagia: la debolezza dei muscoli coinvolti nella deglutizione compromette l’alimentazione, causando perdita di peso e malnutrizione. La nutrizione enterale tramite sondino gastrico diventa spesso necessaria.
- Costipazione: l’immobilità e la ridotta assunzione di fibre rallentano la motilità intestinale.
- Il funzionamento renale può risentire della disidratazione e di un ridotto apporto nutritivo, se non adeguatamente monitorato.
Effetti sul sistema urinario e riproduttivo
Sebbene la SLA non colpisca direttamente il sistema urinario e riproduttivo, la ridotta mobilità può portare a:
- Incontinenza urinaria o difficoltà a svuotare la vescica.
- Infezioni urinarie ricorrenti dovute alla scarsa mobilizzazione del paziente.
Effetti sul sistema endocrino e immunitario
La malnutrizione e la debolezza muscolare possono avere un impatto sul sistema endocrino, alterando i livelli ormonali e metabolici. L’organismo, indebolito, può anche rispondere meno efficacemente alle infezioni, influenzando il sistema immunitario.
Progressione della sclerosi laterale amiotrofica
La progressione della malattia è graduale ma inarrestabile. La degenerazione dei motoneuroni porta a una progressiva perdita della funzionalità muscolare, compromettendo mobilità, comunicazione e respirazione. Nella maggior parte dei pazienti, le funzioni cognitive restano integre, anche se la qualità di vita viene gravemente ridotta. Studi clinici evidenziano che la malattia del motoneurone può manifestarsi in modi diversi, coinvolgendo sia il sistema sensoriale che quello motorio.
L’unico trattamento approvato è il riluzolo, un farmaco che rallenta modestamente la progressione della SLA. Altri approcci terapeutici si concentrano sulla gestione dei sintomi, come la spasticità muscolare, la disfagia e i problemi respiratori.
Diagnosi di SLA e approccio clinico
La diagnosi di SLA è una sfida per i medici. Essa richiede l’intervento di esperti neurologici e l’utilizzo di strumenti diagnostici avanzati, come la risonanza magnetica e l’elettromiografia. Il clinico deve confermare la degenerazione dei motoneuroni e escludere altre patologie con sintomi affini. Le alterazioni del gene SOD1 e altre mutazioni del gene sono spesso rilevate nei casi familiari.
Nei pazienti affetti da SLA, il decorso della malattia può variare. La qualità di vita può essere mantenuta con l’ausilio di terapie riabilitative, supporto respiratorio e nutrizionale, e l’assistenza dedicata.
Ricerca sulla SLA: progressi e speranze
La ricerca sulla SLA si concentra sulla comprensione dei meccanismi alla base della degenerazione dei motoneuroni e sulla scoperta di nuovi trattamenti. Gli studi genetici hanno evidenziato l’importanza del gene SOD1 e di altre mutazioni coinvolte nella progressione della sclerosi laterale amiotrofica. Gruppi di ricerca, distribuiti a livello globale, stanno esplorando trattamenti innovativi come terapie cellulari e approcci farmacologici per migliorare la qualità di vita dei pazienti.
Recenti ricerche puntano anche a indagare la connessione tra SLA e altre malattie neurodegenerative, come il morbo di Parkinson e l’Alzheimer. Il coinvolgimento delle cellule nervose e della corteccia cerebrale suggerisce un possibile collegamento tra queste patologie.
Vivere con la SLA: come gestire la malattia
La sclerosi laterale amiotrofica è una malattia neurodegenerativa progressiva che rappresenta non solo una sfida medica e scientifica, ma anche una prova complessa per i pazienti e le loro famiglie. Sebbene la progressione della malattia sia inevitabile, una gestione efficace attraverso un approccio multidisciplinare può migliorare significativamente la qualità di vita dei pazienti affetti da SLA. Questo approccio include trattamenti medici, supporto psicologico e sociale, e un’assistenza domiciliare qualificata con il coinvolgimento di infermieri professionali e operatori socio-sanitari (OSS).
Assistenza sanitaria a domicilio
La gestione della SLA richiede un’assistenza continua, in particolare nelle fasi più avanzate della malattia. Molti pazienti necessitano di cure a casa, dove possono ricevere un supporto personalizzato e vivere in un ambiente familiare e confortevole. L’assistente sanitario domiciliare svolge un ruolo cruciale nella gestione quotidiana della malattia e comprende:
- Monitoraggio clinico: Controllo costante delle funzioni vitali, dei sintomi respiratori, della nutrizione e della mobilità del paziente.
- Supporto infermieristico: Gli infermieri professionali a domicilio sono essenziali per la gestione di interventi medici specifici, come il posizionamento di sondini per la nutrizione enterale, la somministrazione di farmaci e il monitoraggio delle terapie. Nelle fasi avanzate, l’assistenza infermieristica si concentra anche sulla prevenzione di complicanze come le piaghe da decubito e il supporto respiratorio.
- Operatori socio-sanitari (OSS): Gli OSS forniscono un’assistenza fondamentale per la cura igienica, la mobilizzazione e l’aiuto nelle attività quotidiane, come l’alimentazione e la vestizione. Questo supporto allevia il carico assistenziale dei familiari e garantisce al paziente una maggiore dignità.
L’assistenza domiciliare permette di creare un ambiente sicuro e sereno per i pazienti con SLA, adattando la casa alle loro esigenze, con strumenti come sollevatori, sedie a rotelle, letti ospedalieri e ventilatori meccanici. La collaborazione tra professionisti sanitari e familiari è fondamentale per garantire un’assistenza efficace.
L’importanza di un team multidisciplinare
La gestione della SLA richiede l’intervento di un team multidisciplinare, composto da specialisti di vari settori:
- Neurologi: Supervisionano l’evoluzione della malattia e adeguano le terapie in base alla progressione dei sintomi.
- Fisioterapisti: Il lavoro di riabilitazione aiuta a mantenere la forza muscolare residua, prevenendo spasticità e contratture. Gli esercizi mirati migliorano la mobilità e la qualità di vita del paziente.
- Logopedisti a domicilio: Essenziali per trattare la disartria e i disturbi della deglutizione (disfagia), permettendo al paziente di comunicare meglio e ridurre i rischi di aspirazione.
- Dietisti: Una nutrizione adeguata è fondamentale per contrastare la perdita di peso e garantire il giusto apporto energetico, spesso compromesso nei pazienti con SLA.
- Psicologi e psichiatri: Offrono supporto emotivo ai pazienti e alle loro famiglie, affrontando ansia, depressione e l’impatto psicologico della progressiva perdita di autonomia.
Questa sinergia di professionisti aiuta a rallentare il deterioramento funzionale, migliorando la gestione dei sintomi e fornendo un supporto globale al paziente.
Supporto psicologico e familiare
Vivere con la SLA ha un impatto profondo non solo sul paziente, ma anche sui suoi cari. La diagnosi di sclerosi laterale amiotrofica rappresenta un momento traumatico, e affrontare la progressione della malattia richiede un forte sostegno psicologico. I servizi di supporto includono:
- Terapie individuali e familiari: Aiutano a elaborare il senso di perdita e a sviluppare strategie di coping efficaci.
- Gruppi di supporto: Condividere esperienze con altri pazienti affetti da SLA e familiari può alleviare il senso di isolamento e fornire supporto pratico ed emotivo.
- Educazione ai caregiver: Fornire ai familiari le competenze necessarie per gestire la malattia quotidianamente, promuovendo un’assistenza consapevole e adeguata.
Gestione delle fasi avanzate della malattia
Nelle fasi più avanzate, quando la progressione della SLA compromette gravemente le funzioni motorie, della deglutizione e respiratorie, il supporto si concentra su trattamenti palliativi e strumenti di assistenza avanzata. La ventilazione non invasiva o tracheostomia è spesso necessaria per sostenere la respirazione, mentre la nutrizione enterale tramite sondino gastrico aiuta a contrastare la perdita di peso e le difficoltà alimentari.
I pazienti con SLA richiedono cure continuative, un monitoraggio attento e un approccio empatico per preservare la qualità della vita e affrontare con dignità la progressione della malattia.
La necessità di sensibilizzazione e ricerca
La ricerca sulla SLA ha compiuto grandi progressi negli ultimi anni, ma resta ancora molto da fare. Sensibilizzare l’opinione pubblica è fondamentale per sostenere i gruppi di ricerca distribuiti a livello internazionale, che si concentrano su nuovi trattamenti e potenziali cure. La collaborazione tra scienza, famiglie e associazioni può accelerare lo sviluppo di terapie efficaci e migliorare l’assistenza ai pazienti.